<?xml version="1.0" encoding="ISO-8859-1"?><article xmlns:mml="http://www.w3.org/1998/Math/MathML" xmlns:xlink="http://www.w3.org/1999/xlink" xmlns:xsi="http://www.w3.org/2001/XMLSchema-instance">
<front>
<journal-meta>
<journal-id>0034-7523</journal-id>
<journal-title><![CDATA[Revista Cubana de Medicina]]></journal-title>
<abbrev-journal-title><![CDATA[Rev cubana med]]></abbrev-journal-title>
<issn>0034-7523</issn>
<publisher>
<publisher-name><![CDATA[Centro Nacional de Información de Ciencias MédicasEditorial Ciencias Médicas]]></publisher-name>
</publisher>
</journal-meta>
<article-meta>
<article-id>S0034-75232003000400009</article-id>
<title-group>
<article-title xml:lang="es"><![CDATA[Síndrome de linfohistiocitosis hemofagocítica: a propósito de un caso]]></article-title>
</title-group>
<contrib-group>
<contrib contrib-type="author">
<name>
<surname><![CDATA[González del Valle González]]></surname>
<given-names><![CDATA[Zulema]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Vázquez Vigoa]]></surname>
<given-names><![CDATA[Alfredo]]></given-names>
</name>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Rodríguez Fernández]]></surname>
<given-names><![CDATA[Rolando]]></given-names>
</name>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Lima Pérez]]></surname>
<given-names><![CDATA[Luis Javier]]></given-names>
</name>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Machado Puerto]]></surname>
<given-names><![CDATA[Isidro]]></given-names>
</name>
</contrib>
</contrib-group>
<aff id="A01">
<institution><![CDATA[,Hospital Clinicoquirúrgico Hermanos Ameijeiras  ]]></institution>
<addr-line><![CDATA[Ciudad de La Habana ]]></addr-line>
<country>Cuba</country>
</aff>
<pub-date pub-type="pub">
<day>00</day>
<month>08</month>
<year>2003</year>
</pub-date>
<pub-date pub-type="epub">
<day>00</day>
<month>08</month>
<year>2003</year>
</pub-date>
<volume>42</volume>
<numero>4</numero>
<fpage>0</fpage>
<lpage>0</lpage>
<copyright-statement/>
<copyright-year/>
<self-uri xlink:href="http://scielo.sld.cu/scielo.php?script=sci_arttext&amp;pid=S0034-75232003000400009&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.sld.cu/scielo.php?script=sci_abstract&amp;pid=S0034-75232003000400009&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.sld.cu/scielo.php?script=sci_pdf&amp;pid=S0034-75232003000400009&amp;lng=en&amp;nrm=iso"></self-uri><abstract abstract-type="short" xml:lang="es"><p><![CDATA[El síndrome de linfohistiocitosis hemofagocítica (LHH), aunque infrecuente en la práctica clínica, resulta de extraordinario interés dado su comportamiento agresivo y mal pronóstico. El objetivo de esta publicación fue exponer, a partir de la experiencia derivada de la observación de un caso, las características clínicas fundamentales: anemia, trombocitopenia y neutropenia unido a fiebre y esplenomegalia. Se discutieron las causas que pueden producir dicho síndrome y entre ellas los linfomas, como sucedió en este caso. Se concluyó que el síndrome de LHH constituye una entidad en específico y que se necesita una búsqueda minuciosa desde el punto de vista etiológico para determinar su causa. Se destacó que este caso fue secundario a un linfoma no Hodking extranodal de células T de alto grado de malignidad con toma renal que llevó a la muerte a la enferma en breve período.]]></p></abstract>
<abstract abstract-type="short" xml:lang="en"><p><![CDATA[The hemophagocytic lymphohistiocytosis syndrome (HLH), though unfrequent in clinical practice, is of extraordinary interest due to its aggressive behavior and poor prognosis. The objective of this paper was to expose, starting from the experience derived from the observation of a case, the fundamental clinical characteristics: anemia, thrombocytopenia and neutropenia together with fever and splenomegaly. The causes that may produce such syndromes and lymphomas, as it occurred in this case, were discussed. It was concluded that the HLH is an specific entity and that a thorough search from the etiological point of view is needed to determine its cause. It was stressed that this case was secondary to a highly malignant non-Hodgking extranodal T cell lymphoma with renal taking leading to the death of the female patient in a short period of time.]]></p></abstract>
<kwd-group>
<kwd lng="es"><![CDATA[HISTIOCITOSIS DE CELULAS NO LANGERHANS]]></kwd>
<kwd lng="es"><![CDATA[LINFOMA NO HODGKING]]></kwd>
<kwd lng="es"><![CDATA[ANEMIA]]></kwd>
<kwd lng="es"><![CDATA[NEUTROPENIA]]></kwd>
<kwd lng="es"><![CDATA[TROMBOCITOPENIA]]></kwd>
<kwd lng="es"><![CDATA[ESPLENOMEGALIA]]></kwd>
<kwd lng="en"><![CDATA[HISTIOCYTOSIS, NON-LANGERHANS-CELL]]></kwd>
<kwd lng="en"><![CDATA[LYMPHOMA, NON HODGKIN]]></kwd>
<kwd lng="en"><![CDATA[ANEMIA]]></kwd>
<kwd lng="en"><![CDATA[NEUTROPENIA]]></kwd>
<kwd lng="en"><![CDATA[THROMBOCYTOPENIA]]></kwd>
<kwd lng="en"><![CDATA[SPLENOMEGALY]]></kwd>
</kwd-group>
</article-meta>
</front><body><![CDATA[ <h3><img src="/img/revistas/med/v42n4/Vi%F1etas%204.jpg" width="300" height="60"></h3>    
<p>Hospital  Clinicoquir&uacute;rgico &quot;Hermanos Ameijeiras&quot;</p><h2>S&iacute;ndrome  de linfohistiocitosis hemofagoc&iacute;tica: a prop&oacute;sito de un caso</h2>    <p><a href="#cargo">Dra.  Zulema Gonz&aacute;lez del Valle Gonz&aacute;lez,<span class="superscript">1</span>  Dr. Alfredo V&aacute;zquez Vigoa,<span class="superscript">2</span> Dr. Rolando  Rodr&iacute;guez Fern&aacute;ndez,<span class="superscript">3</span> Dr. Luis  Javier Lima P&eacute;rez<span class="superscript">4</span> y Dr. Isidro Machado  Puerto<span class="superscript">5 </span></a><span class="superscript"><a name="autor"></a></span></p><h4>Resumen</h4>    <p>El  s&iacute;ndrome de linfohistiocitosis hemofagoc&iacute;tica (LHH), aunque infrecuente  en la pr&aacute;ctica cl&iacute;nica, resulta de extraordinario inter&eacute;s  dado su comportamiento agresivo y mal pron&oacute;stico. El objetivo de esta publicaci&oacute;n  fue exponer, a partir de la experiencia derivada de la observaci&oacute;n de un  caso, las caracter&iacute;sticas cl&iacute;nicas fundamentales: anemia, trombocitopenia  y neutropenia unido a fiebre y esplenomegalia. Se discutieron las causas que pueden  producir dicho s&iacute;ndrome y entre ellas los linfomas, como sucedi&oacute;  en este caso. Se concluy&oacute; que el s&iacute;ndrome de LHH constituye una  entidad en espec&iacute;fico y que se necesita una b&uacute;squeda minuciosa desde  el punto de vista etiol&oacute;gico para determinar su causa. Se destac&oacute;  que este caso fue secundario a un linfoma no Hodking extranodal de c&eacute;lulas  T de alto grado de malignidad con toma renal que llev&oacute; a la muerte a la  enferma en breve per&iacute;odo. </p>    <p><i>DeCS: </i>HISTIOCITOSIS DE CELULAS  NO LANGERHANS/etiolog&iacute;a; HISTIOCITOSIS DE CELULAS NO LANGERHANS/mortalidad;  LINFOMA NO HODGKING; ANEMIA; NEUTROPENIA; TROMBOCITOPENIA; ESPLENOMEGALIA.</p>    <p>El  s&iacute;ndrome de linfohistiocitosis hemofagoc&iacute;tica (LHH), denominado  tambi&eacute;n reticulohistiocitosis histioc&iacute;tica medular, fue descrito  por primera vez en 1939;<span class="superscript">1,2</span> se refer&iacute;an  a un agrupamiento inusual de manifestaciones cl&iacute;nicas caracterizadas por  fiebre, esplenomegalia, artralgias, citopenia y hallazgo patol&oacute;gico de  hemofagocitosis expresada por macr&oacute;fagos que fagocitan eritocitos, leucocitos  y plaquetas. El s&iacute;ndrome de LHH puede aparecer de manera primaria,<span class="superscript">3</span>  aunque es m&aacute;s frecuente la forma secundaria, se se&ntilde;alan las infecciones  como causa primordial.<span class="superscript">4,5</span> A continuaci&oacute;n  resumimos las caracter&iacute;sticas fundamentales de un caso.</p><h4>Presentaci&oacute;n  del caso</h4>    <p>Paciente de raza blanca, sexo femenino, 56 a&ntilde;os de edad,  que ingresa por fiebre, decaimiento marcado y palidez cut&aacute;neo mucosa.</p><h4>Historia  de la enfermedad actual</h4>    <p>Paciente con antecedentes de buena salud que se  encontraba trabajando en Sud&aacute;frica, y que 30 d previos a su ingreso present&oacute;  un cuadro diarreico con escalofr&iacute;os. Dos semanas despu&eacute;s comenz&oacute;  a presentar fiebre de 38,5-39 &deg;C, fundamentalmente por las noches, acompa&ntilde;ada  de molestias abdominales, astenia, anorexia y lesiones cut&aacute;neas distribuidas  por el tronco y las extremidades. Se le practicaron algunos ex&aacute;menes, incluido  un medulograma, no se concluy&oacute; el diagn&oacute;stico. Se le traslad&oacute;  a nuestro pa&iacute;s y se decidi&oacute; su ingreso en este centro.</p><h4>Examen  f&iacute;sico </h4>    <p>Palidez cut&aacute;neo mucosa marcada con discreto tinte  subict&eacute;rico de escler&oacute;ticas, hepatosplenomegalia importante a predominio  espl&eacute;nico y edemas en miembros inferiores de f&aacute;cil godet.</p>    <p>Ex&aacute;menes  complementarios    ]]></body>
<body><![CDATA[<br> Hemograma: hto. 0,24; leucocitos 2,3 x 10<span class="superscript">9</span>/L;  P 0,69; L0,27; M0,04 y E0,00. Se observan c&eacute;lulas de aspecto bl&aacute;stico.    <br>  Glucosa: 5,0mmol/L, creatinina: 93mmol/ L.    <br> TGO: 26 U/ L; TGP: 10,3 U/ L; FAL:  130 U/ L; LDH :728U/L.    <br> Prote&iacute;nas totales: 62 g/ L; alb&uacute;mina:  32 g/ L.    <br> TP: 16 s. TPK: 43 s.    <br> Fibrin&oacute;geno: 1,57 g/ L.    <br> Serolog&iacute;a  para VIH: negativa.    <br> Serolog&iacute;a para EBV: negativa.    <br> Gota gruesa para  paludismo: negativa.    <br> Serolog&iacute;a para CMV: negativa.    ]]></body>
<body><![CDATA[<br> Hemocultivos  I, II, III: negativos. </p>    <p>Medulograma: anisopoiquilocitosis, hipocrom&iacute;a,  trombopenia severa. Sistema megacariopoy&eacute;tico hiperpl&aacute;stico; granulopoy&eacute;tico:  &iacute;ntegro; eritropoy&eacute;tico: hiperlasia severa. Azul de prusia: positivo.  Celularidad: hipercelular, se observa aumento de c&eacute;lulas plasm&aacute;ticas  y reticulohistiocitarias. Se concluye como m&eacute;dula con elementos de reactividad,  llama la atenci&oacute;n el aumento de los histiocitos y el fen&oacute;meno de  hemofagocitosis. No infiltraci&oacute;n tumoral.    <br> Biopsia de m&eacute;dula  &oacute;sea: m&eacute;dula hipercelular global con hiperplasia de las 3 series  de aspecto reactivo. Aumento de los histiocitos de forma difusa y fen&oacute;meno  de hemofagocitosis.</p><h6>Cituria: negativa.</h6>    <p>Addis 2 h: L 333 H2500 C  0 Prot 0,55mg/min.    <br> Ultrasonido de hemiabdomen superior HAS: hepatosplenomegalia  importante con cambios de la ecogenicidad hep&aacute;tica, ves&iacute;cula biliar  y resto de las v&iacute;as biliares sin alteraciones. No se detectan adenopat&iacute;as  intra-abdominales, no hay l&iacute;quido libre en cavidad abdominal.    <br> Ecocardiograma:  calcificaci&oacute;n de la valva y anillo posterior de la mitral, no dilataci&oacute;n  de cavidades, no hipertrofia del ventr&iacute;culo izquierdo, no derrame peric&aacute;rdico.</p><h6>Evoluci&oacute;n  en sala</h6>    <p>La paciente se mantuvo muy ast&eacute;nica y febril, a los 7 d  de su ingreso comenz&oacute; a presentar disnea, palpitaciones y persist&iacute;a  la fiebre con escalofr&iacute;os, a pesar del tratamiento antimicrobiano, la adinamia  y la disnea se exacerbaron. Comenz&oacute; a instalarse una oliguria progresiva  con elevaci&oacute;n de las cifras de creatinina por encima de 300 mmol/L, lo  que motiv&oacute; su traslado a la unidad de cuidados intermedios, donde requiri&oacute;  tratamiento dial&iacute;tico. Se instal&oacute; fallo respiratorio y falleci&oacute;.</p><h4>Discusi&oacute;n</h4>    <p>En  la actualidad se plantea la necesidad de reunir criterios para el diagn&oacute;stico  del s&iacute;ndrome de LHH, los cuales incluyen elementos cl&iacute;nicos, de  laboratorio e histopatol&oacute;gicos.<span class="superscript">6</span> La fiebre  y la esplenomegalia constituyen los signos cl&iacute;nicos m&aacute;s prominentes,  pero la hepatomegalia, linfadenopat&iacute;a, artralgia y rash constituyen otras  manifestaciones del s&iacute;ndrome. El rash puede ser maculopapular o en forma  de erupci&oacute;n nodular, en ocasiones, las manifestaciones cl&iacute;nicas  sugieren una infecci&oacute;n viral aguda como el EBV, CMV, hepatitis viral, infecci&oacute;n  por el VIH, as&iacute; como leishmaniasis, brucelosis, rickettsiosis y malaria.  Las anormalidades de laboratorio incluyen citopenias, elevaci&oacute;n de la LDH,  hipertrigliceridemia, descenso del fibrin&oacute;geno y cuadro de coagulaci&oacute;n  intravascular diseminada.</p>    <p>Histol&oacute;gicamente, la hemofagocitosis puede  observarse en m&eacute;dula &oacute;sea como se detect&oacute; en nuestro caso,  as&iacute; como en los tejidos.</p>    <p>El s&iacute;ndrome de LHH puede presentarse  en todas las edades, aunque la forma primaria es mucho m&aacute;s frecuente en  ni&ntilde;os. El mecanismo patog&eacute;nico, ya sea de forma primaria o secundaria,  por el cual (virus, hongos, linfomas) desencadenan el fen&oacute;meno de hemofagocitosis  no est&aacute; bien aclarado, pero se supone que sea mediante una hiperactivaci&oacute;n  de macr&oacute;fagos, los cuales comienzan a englobar c&eacute;lulas sangu&iacute;neas,  a partir de una inapropiada respuesta de los TH1 a pat&oacute;genos intracelulares.      ]]></body>
<body><![CDATA[<br> A continuaci&oacute;n exponemos los criterios cl&iacute;nico-patol&oacute;gicos  para el diagn&oacute;stico del s&iacute;ndrome:<span class="superscript">5</span></p><ul>      <li>Fiebre<font face="Symbol"> &sup3; </font>38,5 &deg;C por 7 o m&aacute;s d&iacute;as.    <br>  </li>    <li>Esplenomegalia de 3 cm o m&aacute;s por debajo del reborde costal</li>    </ul>    <p>Dos  de las siguientes alteraciones hematol&oacute;gicas:</p><ul>     <li>Anemia: menos  de 9,0 g/L.     <br> </li>    <li>Trombopenia: menor de 100 000 plaquetas.    <br> </li>    ]]></body>
<body><![CDATA[<li>Neutropenia:  menor de 10 neutr&oacute;filos.    <br> </li>    <li>Hipertrigliceridemia: mayor de 2,0  mmol/ L.    <br> </li>    <li>Hipofibrinogenemia menor de 1,5.    <br> </li>    <li>Hemofagocitosis  en m&eacute;dula &oacute;sea, bazo o n&oacute;dulo linf&aacute;tico.    <br> </li>    <li>No  evidencia de m&eacute;dula &oacute;sea hipopl&aacute;stica o neoplasia maligna.</li>    </ul>    ]]></body>
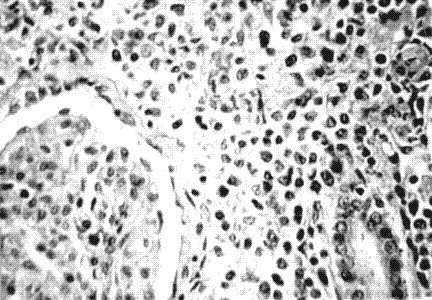
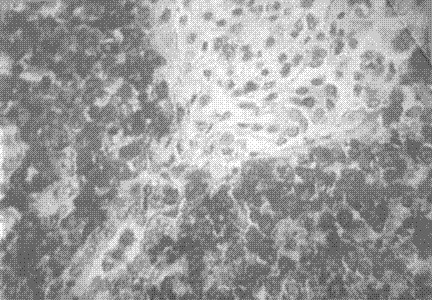
<body><![CDATA[<p>Esta  paciente reuni&oacute; la mayor&iacute;a de los criterios necesarios para el diagn&oacute;stico  del s&iacute;ndrome, se destac&oacute; la fiebre persistente, la gran esplenomegalia,  el rash maculopapular, la citopenia, la elevaci&oacute;n de la LDH, la hipofibrinogenemia  y la demostraci&oacute;n en m&eacute;dula &oacute;sea del fen&oacute;meno de hemofagocitosis.  El curso tormentoso de la enferma con evoluci&oacute;n a la insuficiencia renal  est&aacute; determinado por la causa del s&iacute;ndrome (fig. 1) que result&oacute;  ser un linfoma no Hodking (fig. 3) extranodal de c&eacute;lulas T de alto grado  de malignidad con invasi&oacute;n renal, (fig. 2) que explica el fallo renal terminal,  hallazgos que fueron comprobados en el estudio necr&oacute;psico.</p>    <p align="center">  <a href="/img/revistas/med/v42n4/f0109403.jpg"><img src="/img/revistas/med/v42n4/f0109403.jpg" width="245" height="195" border="0"></a></p>    
<p align="center">Fig.  1 Corte histol&oacute;gico de h&iacute;gado con H/E a 100 x que muestra c&eacute;lula  de Kuffer con fagocitosis de hemat&iacute;es(S&iacute;ndrome Hemofagoc&iacute;tico).  </p>    <p align="center"><a href="/img/revistas/med/v42n4/f020903.jpg"><img src="/img/revistas/med/v42n4/f020903.jpg" width="270" height="200" border="0"></a></p>    
<p align="center">Fig.  2. Corte histol&oacute;gico de ri&ntilde;&oacute;n con H/E a 40 x que muestra  infiltraci&oacute;n intersticial difusa por c&eacute;lulas tumorales linfoides  que invaden los t&uacute;bulos renales.</p>    <p align="center"><a href="/img/revistas/med/v42n4/f030903.jpg"><img src="/img/revistas/med/v42n4/f030903.jpg" width="260" height="186" border="0"></a></p>    
<p align="center">Fig.  3 T&eacute;cnica de inmunohistoqu&iacute;mica para c&eacute;lulas T positiva en  c&eacute;lulas tumorales linfoides.</p><h4>Summary</h4>    <p>The hemophagocytic lymphohistiocytosis  syndrome (HLH), though unfrequent in clinical practice, is of extraordinary interest  due to its aggressive behavior and poor prognosis. The objective of this paper  was to expose, starting from the experience derived from the observation of a  case, the fundamental clinical characteristics: anemia, thrombocytopenia and neutropenia  together with fever and splenomegaly. The causes that may produce such syndromes  and lymphomas, as it occurred in this case, were discussed. It was concluded that  the HLH is an specific entity and that a thorough search from the etiological  point of view is needed to determine its cause. It was stressed that this case  was secondary to a highly malignant non-Hodgking extranodal T cell lymphoma with  renal taking leading to the death of the female patient in a short period of time.</p>    <p><i>Subject  headings:</i> HISTIOCYTOSIS, NON-LANGERHANS-CELL/etiology; HISTIOCYTOSIS, NON-LANGERHANS-CELL/mortality;  LYMPHOMA, NON HODGKIN; ANEMIA; NEUTROPENIA; THROMBOCYTOPENIA; SPLENOMEGALY.</p><h4>Referencias  bibliogr&aacute;ficas</h4><ol>     <!-- ref --><li> Flavara BE. Hemophagocytic lymphohistiocytosis  syndrome. Semin Pathol Diagn 1992;9:63-74.    <br> </li>    <!-- ref --><li> Reiner AP, Spivak JL.  Hematophagic histiocytosis. A report of 23 new patients and a eview of the literature.  Medicine 1988;67:369.    <br> </li>    <!-- ref --><li> Loy TS, D&iacute;az Anas AA, Perry MC. Familial  erytrophagocytic-lymphohistiocytosis. Semin Oncol 1991;18:34-9.    <br> </li>    <!-- ref --><li>  Kawa K. Epstein Barr virus associated diseases in humans. Internal J Hematol 2000;  71:108-17.    <br> </li>    <!-- ref --><li> Kawaguchi H, Miyashita T, Herbs H. Epstein Barr virus  infected T lymphocytes in Epstein Barr virus associated hemophagocytic syndrome.  J Clin invest 1993; 92:1444-50.    <br> </li>    <!-- ref --><li> Henter JI, Elinder G, and the FHL  study group of the Histiocyte Society. Diagnostic Guidelines for hemophagocytic  lympho-histiocytosis. Sem Oncol 1991;18:34-9.    <br> </li>    </ol>    <p>Recibido: 13 de  septiembre de 2002. Aprobado: 7 de enero de 2003.    <br> Dra. <i>Zulema Gonz&aacute;lez  del Valle Gonz&aacute;lez</i>. Hospital Clinicoquir&uacute;rgico &quot;Hermanos  Ameijeiras&quot; San L&aacute;zaro No. 701 entre Belascoa&iacute;n y Marqu&eacute;s  Gonz&aacute;lez, Centro Habana, Ciudad de La Habana, Cuba.</p>    <p>    <br> <span class="superscript"><a href="#autor">1  </a></span><a href="#autor">Especialista de I Grado en Medicina Interna. M&aacute;ster  en Infectolog&iacute;a.    <br> <span class="superscript">2</span> Especialista de  II Grado en Medicina Interna. Profesor Auxiliar.    <br> <span class="superscript">3</span>  Especialista de I Grado en Medicina Interna.    <br> <span class="superscript">4</span>  Especialista en Medicina General Integral. Residente de 4to. A&ntilde;o de Medicina  Interna.    <br> <span class="superscript">5</span> Residente de 4to. A&ntilde;o de  Anatom&iacute;a Patol&oacute;gica. </a><a name="cargo"></a></p>     ]]></body>
<body><![CDATA[ ]]></body>
<back>
<ref-list>
<ref id="B1">
<nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Flavara]]></surname>
<given-names><![CDATA[BE]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Hemophagocytic lymphohistiocytosis syndrome]]></article-title>
<source><![CDATA[Semin Pathol Diagn]]></source>
<year>1992</year>
<volume>9</volume>
<page-range>63-74</page-range></nlm-citation>
</ref>
<ref id="B2">
<nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Reiner]]></surname>
<given-names><![CDATA[AP]]></given-names>
</name>
<name>
<surname><![CDATA[Spivak]]></surname>
<given-names><![CDATA[JL]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Hematophagic histiocytosis: A report of 23 new patients and a eview of the literature]]></article-title>
<source><![CDATA[Medicine]]></source>
<year>1988</year>
<volume>67</volume>
<page-range>369</page-range></nlm-citation>
</ref>
<ref id="B3">
<nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Loy]]></surname>
<given-names><![CDATA[TS]]></given-names>
</name>
<name>
<surname><![CDATA[Díaz Anas]]></surname>
<given-names><![CDATA[AA]]></given-names>
</name>
<name>
<surname><![CDATA[Perry]]></surname>
<given-names><![CDATA[MC]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Familial erytrophagocytic-lymphohistiocytosis]]></article-title>
<source><![CDATA[Semin Oncol]]></source>
<year>1991</year>
<volume>18</volume>
<page-range>34-9</page-range></nlm-citation>
</ref>
<ref id="B4">
<nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Kawa]]></surname>
<given-names><![CDATA[K]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Epstein Barr virus associated diseases in humans]]></article-title>
<source><![CDATA[Internal J Hematol]]></source>
<year>2000</year>
<volume>71</volume>
<page-range>108-17</page-range></nlm-citation>
</ref>
<ref id="B5">
<nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Kawaguchi]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
<name>
<surname><![CDATA[Miyashita]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
<name>
<surname><![CDATA[Herbs]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Epstein Barr virus infected T lymphocytes in Epstein Barr virus associated hemophagocytic syndrome]]></article-title>
<source><![CDATA[J Clin invest]]></source>
<year>1993</year>
<volume>92</volume>
<page-range>1444-50</page-range></nlm-citation>
</ref>
<ref id="B6">
<nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Henter]]></surname>
<given-names><![CDATA[JI]]></given-names>
</name>
<name>
<surname><![CDATA[Elinder]]></surname>
<given-names><![CDATA[G]]></given-names>
</name>
</person-group>
<collab>FHL study group of the Histiocyte Society</collab>
<article-title xml:lang="en"><![CDATA[Diagnostic Guidelines for hemophagocytic lympho-histiocytosis]]></article-title>
<source><![CDATA[Sem Oncol]]></source>
<year>1991</year>
<volume>18</volume>
<page-range>34-9</page-range></nlm-citation>
</ref>
</ref-list>
</back>
</article>