<?xml version="1.0" encoding="ISO-8859-1"?><article xmlns:mml="http://www.w3.org/1998/Math/MathML" xmlns:xlink="http://www.w3.org/1999/xlink" xmlns:xsi="http://www.w3.org/2001/XMLSchema-instance">
<front>
<journal-meta>
<journal-id>1561-2953</journal-id>
<journal-title><![CDATA[Revista Cubana de Endocrinología]]></journal-title>
<abbrev-journal-title><![CDATA[Rev Cubana Endocrinol]]></abbrev-journal-title>
<issn>1561-2953</issn>
<publisher>
<publisher-name><![CDATA[Editorial Ciencias Médicas]]></publisher-name>
</publisher>
</journal-meta>
<article-meta>
<article-id>S1561-29532014000300002</article-id>
<title-group>
<article-title xml:lang="es"><![CDATA[Diagnóstico prenatal de la hiperplasia adrenal congénita, una realidad]]></article-title>
<article-title xml:lang="en"><![CDATA[Prenatal diagnosis of congenital adrenal hiperplasia]]></article-title>
</title-group>
<contrib-group>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Espinosa Reyes]]></surname>
<given-names><![CDATA[Tania Mayvel]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
</contrib-group>
<aff id="A01">
<institution><![CDATA[,Instituto Nacional de Endocrinología (INEN)  ]]></institution>
<addr-line><![CDATA[La Habana ]]></addr-line>
<country>Cuba</country>
</aff>
<pub-date pub-type="pub">
<day>00</day>
<month>12</month>
<year>2014</year>
</pub-date>
<pub-date pub-type="epub">
<day>00</day>
<month>12</month>
<year>2014</year>
</pub-date>
<volume>25</volume>
<numero>3</numero>
<fpage>141</fpage>
<lpage>148</lpage>
<copyright-statement/>
<copyright-year/>
<self-uri xlink:href="http://scielo.sld.cu/scielo.php?script=sci_arttext&amp;pid=S1561-29532014000300002&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.sld.cu/scielo.php?script=sci_abstract&amp;pid=S1561-29532014000300002&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://scielo.sld.cu/scielo.php?script=sci_pdf&amp;pid=S1561-29532014000300002&amp;lng=en&amp;nrm=iso"></self-uri><abstract abstract-type="short" xml:lang="es"><p><![CDATA[La hiperplasia adrenal congénita es una de las endocrinopatías más frecuentes en la infancia. Resulta desde el punto de vista clínico en un trastorno del desarrollo sexual asociado o no a un cuadro de pérdida salina en la etapa neonatal, manifestaciones de hiperandrogenismo en la adolescencia u oligomenorrea y trastornos de la fertilidad en la adultez. Las posibilidades de diagnóstico en el periodo prenatal han marcado un nuevo hito en el manejo y el pronóstico de estas personas, de ahí el interés por su conocimiento y dominio.]]></p></abstract>
<abstract abstract-type="short" xml:lang="en"><p><![CDATA[Congenital adrenal hyperplasia is one of the most frequent endocrinopathies in childhood. It is from the clinical viewpoint a sexual development disorder associated or not to salt loss condition in the neonatal phase, hyperandrogenism manifestations in adolescence and oligomenorrhea and fertility disorders in the adulthood. The diagnostic possibilities in the prenatal period has marked new milestone in management and prognosis of these patients, hence the interest of professionals for gaining more knowledge about this disorder.]]></p></abstract>
<kwd-group>
<kwd lng="es"><![CDATA[hiperplasia adrenal congénita]]></kwd>
<kwd lng="es"><![CDATA[diagnóstico prenatal]]></kwd>
<kwd lng="en"><![CDATA[congenital adrenal hyperplasia]]></kwd>
<kwd lng="en"><![CDATA[prenatal diagnosis]]></kwd>
</kwd-group>
</article-meta>
</front><body><![CDATA[ <p align="right"> <font size="2" face="Verdana"><b>DIAGN&#211;STICO</b></font></p>     <p>&nbsp; </p>     <p> <font size="2" face="Verdana"><b><font size="4">Diagn&#243;stico prenatal    de la hiperplasia adrenal cong&#233;nita, una realidad</font></b> </font></p>     <p>&nbsp;</p>     <p><font face="Verdana" size="3"><b>Prenatal diagnosis of congenital adrenal hiperplasia</b></font></p>     <p>&nbsp;</p>     <p>&nbsp;</p>     <p> <font size="2" face="Verdana"><b>MSc. Tania Mayvel Espinosa Reyes </b> </font></p>     <p><font size="2" face="Verdana"> Instituto Nacional de Endocrinolog&#237;a (INEN).    La Habana, Cuba. </font></p>     <p>&nbsp;</p>     ]]></body>
<body><![CDATA[<p>&nbsp;</p> <hr size="1" noshade>     <p><font size="2" face="Verdana"><b>RESUMEN</b> </font></p>     <p><font size="2" face="Verdana"> La hiperplasia adrenal cong&#233;nita es una    de las endocrinopat&#237;as m&#225;s frecuentes en la infancia. Resulta desde    el punto de vista cl&#237;nico en un trastorno del desarrollo sexual asociado    o no a un cuadro de p&#233;rdida salina en la etapa neonatal, manifestaciones    de hiperandrogenismo en la adolescencia u oligomenorrea y trastornos de la fertilidad    en la adultez. Las posibilidades de diagn&#243;stico en el periodo prenatal    han marcado un nuevo hito en el manejo y el pron&#243;stico de estas personas,    de ah&#237; el inter&#233;s por su conocimiento y dominio. </font></p>     <p> <font size="2" face="Verdana"><b>Palabras clave:</b> hiperplasia adrenal cong&#233;nita,    diagn&#243;stico prenatal. </font></p> <hr size="1" noshade>     <p><font face="Verdana" size="2"><b>ABSTRACT</b></font></p>     <p><font face="Verdana" size="2">Congenital adrenal hyperplasia is one of the    most frequent endocrinopathies in childhood. It is from the clinical viewpoint    a sexual development disorder associated or not to salt loss condition in the    neonatal phase, hyperandrogenism manifestations in adolescence and oligomenorrhea    and fertility disorders in the adulthood. The diagnostic possibilities in the    prenatal period has marked new milestone in management and prognosis of these    patients, hence the interest of professionals for gaining more knowledge about    this disorder.</font></p>     <p><font face="Verdana" size="2"><b>Keywords</b>: congenital adrenal hyperplasia,    prenatal diagnosis.</font>    <br> </p> <hr size="1" noshade>     <p>&nbsp; </p>     <p> <font size="2" face="Verdana"><b><font size="3">INTRODUCCI&#211;N</font></b>    </font></p>     ]]></body>
<body><![CDATA[<p><font size="2" face="Verdana"> La hiperplasia adrenal cong&#233;nita (HAC)    engloba un grupo de trastornos enzim&#225;ticos que conlleva una alteraci&#243;n    en la s&#237;ntesis de cortisol y aldosterona con ac&#250;mulo de precursores    androg&#233;nicos. El d&#233;ficit de cortisol, que es el hecho com&#250;n a    todas las HAC, por un mecanismo de retroalimentaci&#243;n negativa, produce    un aumento de la producci&#243;n de hormona estimulante de corticotropina (ACTH),    y, secundariamente, una hiperestimulaci&#243;n del c&#243;rtex adrenal, lo cual    motiva la elevaci&#243;n de los esteroides previos al bloqueo enzim&#225;tico.    Se heredan de forma autos&#243;mica recesiva. Constituyen la causa m&#225;s    frecuente de ambig&#252;edad sexual. Los ni&#241;os y las ni&#241;as son afectados    por igual. <sup>1</sup> Las manifestaciones cl&#237;nicas dependen del d&#233;ficit    enzim&#225;tico en cuesti&#243;n, de la severidad del d&#233;ficit y de la etapa    de la vida en la que se presenten, y es el d&#233;ficit de 21 hidroxilasa (21OHasa).    quien es responsable del 90-95 % de las personas con HAC. <sup>1,2</sup> </font></p>     <p>&nbsp; </p>     <p> <font size="2" face="Verdana"><b><font size="3">DESARROLLO</font></b> </font></p>     <p><font size="2" face="Verdana"> Los avances en numerosas especialidades de la    Medicina han permitido que, en la actualidad, en un grupo de pa&#237;ses desarrollados,    se hayan instaurado protocolos para diagn&#243;stico prenatal (DP) de esta enfermedad.    Variados son los m&#233;todos implementados, la ultrasonograf&#237;a, la determinaci&#243;n    del sexo, y en especial, de regiones espec&#237;ficas del cromosoma Y, estudios    bioqu&#237;micos en el l&#237;quido amni&#243;tico, tipificaci&#243;n de ant&#237;genos    leucocitarios humanos (HLA) e identificaci&#243;n de mutaciones directamente    a partir del &#225;cido desoxiribonucleico (ADN) de fragmentos extra&#237;dos    por punci&#243;n de vellosidades cori&#243;nicas (PVC), todo lo cual ha permitido    aumentar la fiabilidad del diagn&#243;stico prenatal.<sup>2-7</sup> </font></p>     <p><font size="2" face="Verdana"> El primer paso ser&#237;a definir a qui&#233;nes    estar&#237;a dirigido el DP: </font></p> <ul>       <li><font size="2" face="Verdana"> Gestante con historia personal o familiar      de HAC </font></li>       <li><font size="2" face="Verdana"> Consanguinidad </font></li>       <li><font size="2" face="Verdana"> Historia de abortos espont&#225;neos </font></li>     </ul>     <p> <font size="2" face="Verdana">&#183; Antecedentes de muerte neonatal de etiolog&#237;a    no precisada </font></p> <ul>       ]]></body>
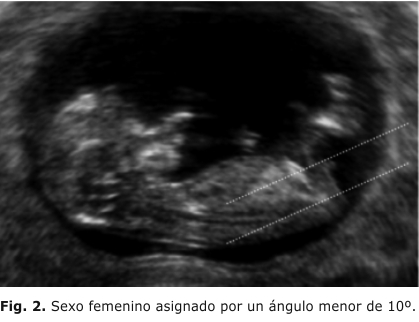
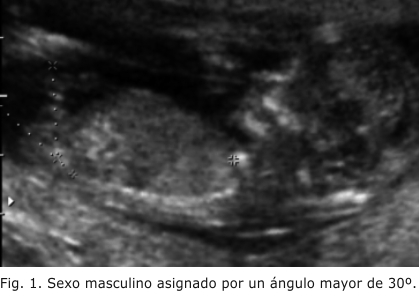
<body><![CDATA[<li><font size="2" face="Verdana"> Asignaci&#243;n de sexo cuestionable al nacer      </font></li>       <li><font size="2" face="Verdana"> Infertilidad </font></li>       <li><font size="2" face="Verdana"> S&#237;ndrome de ovarios poliqu&#237;sticos      (SOP) </font></li>     </ul>     <p>    <br>   <font size="2" face="Verdana"><b>Ultrasonograf&#237;a</b> </font></p>     <p><font size="2" face="Verdana"> La detecci&#243;n por ultrasonido del sexo fetal    puede ser de utilidad para decidir si se usan procedimientos invasivos, como    la PVC y amniocentesis para cariotipo fetal, cuando se observan alteraciones    de la morfolog&#237;a de los genitales externos. </font></p>     <p><font size="2" face="Verdana"> La determinaci&#243;n ultrasonogr&#225;fica    del sexo del feto puede realizarse tan temprano como entre las 12 y las 14 semanas.    Seg&#250;n el estudio de <i>Efrat</i>y otros,<sup>2 </sup>en el cual se estudiaron    656 embarazos &#250;nicos en los que se realiz&#243; ecograf&#237;a transabdominal    en las semanas mencionadas, y se asign&#243; el sexo de acuerdo con el &#225;ngulo    que formaba el tub&#233;rculo genital con una l&#237;nea horizontal que pasa    por la superficie de la piel lumbosacra, visto en un plano medio sagital, se    dio la asignaci&#243;n del sexo masculino al feto cuyo &#225;ngulo fuera mayor    de 30&#186;, y, femenino, cuando el &#225;ngulo se encontr&#243; paralelo o    convergente a la l&#237;nea horizontal (menos de 10&#186;) (<a href="#f1">figuras    1</a> y <a href="#f2">2</a>). <sup>8-11</sup> </font></p>     <p align="center"><a name="f1"></a><img src="/img/revistas/end/v25n3/f0102314.jpg" width="419" height="302">  </p>     <p align="center">&nbsp; </p>     ]]></body>
<body><![CDATA[<p align="center"><a name="f2"></a><img src="/img/revistas/end/v25n3/f0202314.jpg" width="419" height="322">  </p>     <p align="center">&nbsp; </p>     <p><font size="2" face="Verdana">     <br>   Durante el segundo trimestre, el sexo fetal se puede observar, aproximadamente    en el 98 % de los casos. En general, este no ser&#225; diagnosticado en 10 %    de los fetos antes de las 24 semanas, debido a una mala presentaci&#243;n fetal,    la posici&#243;n de la placenta, alteraciones en el cord&#243;n umbilical u    obesidad materna, entre otras causas.<sup>12</sup> </font></p>     <p><font size="2" face="Verdana"> Por otra parte, la ecograf&#237;a de tercer    nivel puede sugerir el diagn&#243;stico de genitales ambiguos mediante identificaci&#243;n    de vagina y &#250;tero en un feto con genitales externos masculinizados.<sup>13    </sup>Los genitales externos femeninos tienen caracter&#237;sticas ultrasonogr&#225;ficas    espec&#237;ficas. Los labios mayores y menores pueden visualizarse desde las    15 semanas de gestaci&#243;n. Un corte axial y coronal de los genitales femeninos    demuestra un patr&#243;n ecogr&#225;fico paralelo m&#250;ltiple, que representa    los labios mayores y menores. En la medida que el feto crece, los labios mayores    se hacen m&#225;s prominentes, con una separaci&#243;n central y un eco linear    m&#225;s profundo, que caracteriza los labios. </font></p>     <p><font size="2" face="Verdana"> En relaci&#243;n con la gl&#225;ndula suprarrenal,    los hallazgos ecogr&#225;ficos consisten en aumento de su tama&#241;o (di&#225;metro    antero-posterior [AP] mayor de 5 mm).<sup>13-17</sup> </font></p>     <p><font size="2" face="Verdana"> Estudios recientes se refieren a la conservaci&#243;n    en la ecogenicidad corteza-m&#233;dula, con aspecto en patr&#243;n cerebriforme,    originado en la disposici&#243;n en pliegues de la gl&#225;ndula redundante,    con sensibilidad del 92 % y especificidad del 100 %. Sin embargo, las gl&#225;ndulas    suprarrenales de tama&#241;o normal no excluyen el diagn&#243;stico.<sup>1,15-18</sup>    </font></p>     <p> <font size="2" face="Verdana"><b>    <br>   Determinaci&#243;n del sexo</b> </font></p>     <p><font size="2" face="Verdana"> El diagn&#243;stico del sexo basado mucho tiempo    en el cariotipo de c&#233;lulas fetales puede realizarse tambi&#233;n mediante    la amplificaci&#243;n de las regiones espec&#237;ficas del cromosoma Y (gen    SRY).La detecci&#243;n de secuencias del cromosoma Y del feto, a partir del    ADN extra&#237;do del plasma materno, constituye un proceder no invasivo de    gran utilidad en aquellas gestaciones con riesgo de HAC por d&#233;ficit de    21OHasa. </font></p>     ]]></body>
<body><![CDATA[<p><font size="2" face="Verdana"> La primera demostraci&#243;n de la presencia    de ADN fetal en el plasma materno se hizo utilizando una sonda espec&#237;fica    para el gen SRY, localizado en el cromosoma Y.<sup>19,20 </sup>Desde entonces,    la optimizaci&#243;n de protocolos basados en la t&#233;cnica de PCR a tiempo    real, ha permitido consolidar esta aproximaci&#243;n como una t&#233;cnica fiable    para la determinaci&#243;n del sexo fetal durante el primer trimestre de gestaci&#243;n.<sup>21</sup>    </font></p>     <p><font size="2" face="Verdana"> En este sentido, la detecci&#243;n del marcador    DYS14, presente en forma de m&#250;ltiples copias en el cromosoma Y, comparado    con el marcador cl&#225;sico SRY (de copia &#250;nica), ofrece una sensibilidad    10 veces superior, y permite obtener un resultado fiable en semanas de gestaci&#243;n    anteriores. <sup>13</sup> </font></p>     <p><font size="2" face="Verdana"> El conocimiento del sexo fetal en semanas de    gestaci&#243;n tempranas permitir&#237;a restringir el tratamiento con corticoides    &#250;nicamente a gestantes con fetos femeninos, ya que solo en este caso tienen    el efecto de evitar la virilizaci&#243;n de fetos afectados de esta enfermedad.    </font></p>     <p> <font size="2" face="Verdana"><b>    <br>   Ex&#225;menes bioqu&#237;micos</b> </font></p>     <p> <font size="2" face="Verdana"><i>- L&#237;quido amni&#243;tico</i> : la comprobaci&#243;n    de niveles elevados de 17hidroxiprogesterona (17OHP) en el l&#237;quido amni&#243;tico    de la madre con un feto afectado por un d&#233;ficit de 21OHasa es posible,    ya que la producci&#243;n esteroidea en el feto comienza en la segunda mitad    del primer trimestre. La masa suprarrenal aumenta significativamente para esta    fecha, y alcanza su punto m&#225;ximo aproximadamente a las 15 semanas de embarazo.    Como la orina fetal contribuye al l&#237;quido amni&#243;tico desde el segundo    trimestre del embarazo, &#233;poca en la que ya ha comenzado a funcionar la    gl&#225;ndula suprarrenal, esto ha permitido identificar fetos con hiperplasia    suprarrenal cong&#233;nita despu&#233;s de la semana 14, lo cual ha abierto    el camino del DP de esta afecci&#243;n.<sup>18</sup> </font></p>     <p> <font size="2" face="Verdana"><b>    <br>   Otros estudios</b> </font></p>     <p> <font size="2" face="Verdana"><i>- Tipificaci&#243;n de HLA</i> : desde hace    alg&#250;n tiempo qued&#243; establecido que la HAC por d&#233;ficit de 21OHasa    es una enfermedad autos&#243;mica recesiva. Se ha demostrado una estrecha relaci&#243;n    de la 21OHasa con el locus B del complejo mayor de histocompatibilidad referido    al sistema de HLA, por lo que se ha utilizado su tipificaci&#243;n para la identificaci&#243;n    de los heterocigotos, y para hacer DP con el an&#225;lisis de ADN del locus    del complejo mayor de histocompatibilidad (HLA) DR o el gen CYP21, por PVC;    estos m&#233;todos permiten hacer diagn&#243;sticos m&#225;s tempranos que la    concentraci&#243;n de la 17OHP en l&#237;quido amni&#243;tico.<sup>18,22</sup>    </font></p>     <p> <font size="2" face="Verdana"><i>- Caracterizaci&#243;n de las mutaciones</i>    : la deficiencia de 21OHasa es causada por mutaciones en el gen CYP21 (tambi&#233;n    llamado CYP21A2). Este se localiza en la regi&#243;n altamente polim&#243;rfica    del HLA, en el brazo corto del cromosoma 6 (6p21.3), acompa&#241;ado de un pseudogen    CYP21P (CYP21A1P), con el que presenta una homolog&#237;a del 98 %, que se sit&#250;an    en t&#225;ndem despu&#233;s de la porci&#243;n 3&#8217; terminal de los 2 genes    que codifican para el cuarto componente del complemento (C4A y C4B).<sup>23-26</sup>    </font></p>     ]]></body>
<body><![CDATA[<p><font size="2" face="Verdana"> Por ser la HAC una enfermedad con herencia autos&#243;mica    recesiva, el paciente debe tener siempre los 2 alelos afectados (el materno    y el paterno). Las anomal&#237;as del gen son variables, e incluyen desde mutaciones    puntuales (que resultan en la s&#237;ntesis de una prote&#237;na con actividad    enzim&#225;tica variable), hasta deleciones (ruptura y p&#233;rdida de la informaci&#243;n    gen&#233;tica). Esta &#250;ltima alteraci&#243;n implicar&#225; obviamente,    la ausencia completa de actividad 21OHasa. El fenotipo cl&#237;nico resultar&#225;    de la combinaci&#243;n de la anomal&#237;a en la expresi&#243;n de los 2 alelos    CYP21A2.<sup>26-29</sup> </font></p>     <p><font size="2" face="Verdana"> Un nuevo m&#233;todo utilizado es la reacci&#243;n    en cadena de la polimerasa de alelos espec&#237;ficos, con la ventaja de que    disminuye el tiempo requerido para el diagn&#243;stico. </font></p>     <p><font size="2" face="Verdana"> El desarrollo de las t&#233;cnicas de biolog&#237;a    molecular realizadas directamente a partir del ADN de fragmentos extra&#237;dos    por PVC, ha permitido aumentar la fiabilidad del DP. Una vez realizado el estudio    familiar, el DP es posible mediante la investigaci&#243;n directa de las mutaciones    de la familia en cuesti&#243;n. </font></p>     <p><font size="2" face="Verdana"> El DP, por la caracterizaci&#243;n de las mutaciones,    ofrece la oportunidad de, en caso de feto afectado, interrupci&#243;n del embarazo    si la pareja lo decide; o de instaurar un tratamiento intra&#250;tero, en caso    de fetos con cariotipo 46XX, con el prop&#243;sito de evitar o atenuar la virilizaci&#243;n    del feto femenino afectado, evitar la asignaci&#243;n sexual inadecuada al nacer,    disminuir la necesidad de cirug&#237;as reconstructivas genitales, disminuir    los efectos psicol&#243;gicos de la virilizaci&#243;n, as&#237; como disminuir    el efecto de los andr&#243;genos sobre el cerebro femenino. <sup>30</sup> </font></p>     <p>&nbsp; </p>     <p><font size="2" face="Verdana"><b><font size="3">CONSIDERACIONES FINALES</font></b>    </font></p>     <p><font size="2" face="Verdana"> En la actualidad, con el desarrollo tecnol&#243;gico,    de m&#233;todos diagn&#243;sticos y las posibilidades de brindar tratamientos    desde la etapa prenatal, se considera que el momento &#243;ptimo para la determinaci&#243;n    del riesgo gen&#233;tico, clarificaci&#243;n del estado de portador y la discusi&#243;n    de la disponibilidad de diagn&#243;stico y tratamiento prenatales, es antes    de la concepci&#243;n, basado fundamentalmente en el diagn&#243;stico molecular    de la 21OHasa en un laboratorio de referencia.<sup>31</sup> </font></p>     <p>&nbsp; </p>     <p><font size="2" face="Verdana"><b><font size="3">REFERENCIAS BIBLIOGR&#193;FICAS</font></b>    </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 1. Speiser PW, Azziz R, Baskin LS, Ghizzoni    L, Hensle TW, Merke PD, et al. Congenital Adrenal Hyperplasia Due to Steroid    21-Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline.    J Clin Endocrinol Metab. September 2010;95(9):4133-60.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 2. Efrat Z, Perri T, Ramati E, Tugendreich,    D, Meizner I. Fetal gender assignment by first trimester ultrasound. Ultrasound    Obstet Gynecol. 2006;27:619-21.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 3. Saulo MS, Polan&#237;a DF, Osorio P, P&#233;rez    J. Diagn&#243;stico prenatal de ambig&#252;edad genital, correlaci&#243;n posnatal    y revisi&#243;n de la literatura. Univ M&#233;d. 2008;49(2):259-76.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 4. Costa JM. First-trimester fetal sex determination    in maternal serum using real-time PCR. Prenat Diagn. 2001;21:1070-4.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 5. Lo YMD, Tein MS, Lau TK, Haines CJ. Quantitative    analysis of fetal DNA in maternal plasma and serum: implications for noninvasive    prenatal diagnosis. Am J Hum Genet. 1998;62:768-75.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 6. Nogu&#233;s M. Aplicaci&#243;n del diagn&#243;stico    de ADN fetal en sangre materna. Progr Diag Trat Prenat. 2006;18(3):135-7.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 7. Nimkarn S, New MI. Prenatal diagnosis and    treatment of congenital adrenal hyperplasia owing to 21-hydroxylase deficiency.    Nat Clin Pract Endocrinol Metab. 2007;3:405-13.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 8. Betancourt S, Cruz M, Mart&#237;nez S, Ortega    A. Gl&#225;ndula suprarrenal: aspecto ecogr&#225;fico normal y patolog&#237;as    m&#225;s frecuentes en el periodo prenatal-neonatal. Revista Colombiana de Radiolog&#237;a.    2004;15(3):1586-90.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 9. Hernanz-Schulman M, Brock J, Russell W. Sonographic    findings in infants with congenital adrenal hyperplasia. Pediatr Radiol. 2002;32:130-7.        </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 10. Barbat B, Bogyo A, Raux-Demay MC. Screening    of CYP21 gene mutations in 129 French patients affected by steroid 21-hydroxylase    deficiency. Hum Mutat. 1995;5:126-30.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 11. Schulze E, Scharer G, Rogatzki A. Divergence    between genotype and phenotype in relatives of patients with the intron 2 mutation    of steroid 21-hydroxylase. Endocr Res. 1995;21:359-64.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 12. Department of Urology. The New York University    School of Medicine. The sonographic appearance of normal and abnormal fetal    genitalia. J Urol. 1999;162:530-3.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 13. Lee HH, Chao HT, Ng HT, Choo KB. Direct    molecular diagnosis of CYP21 mutations in congenital adrenal adrenal hyperplasia.    J Med Genet. 1996;33:371-5.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 14. Cattani OA, Reyes GM, Az&#243;car PM, Soto    MJ, Romeo OE, Valdivia VL, et al. Medici&#243;n de 17-OH progesterona sangu&#237;nea    en reci&#233;n nacidos chilenos: antecedentes para implementar un programa de    detecci&#243;n neonatal de hiperplasia suprarrenal cong&#233;nita. Rev M&#233;d    Chile.2000;128(10):1113-8.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 15. Tajima T, Fujeda K, Nakayama K, Fujii-Kuriyama    Y. Molecular analysis of patient and carrier genes with congenital steroid 21-hydroxylase    deficiency by using polymerase chain reaction and single strand conformation    polymorphism. J Clin Invest. 1993;92:2182-90.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 16. Higashi Y, Hiromasa T, Tanae A. Effects    of individual mutations in the P-450(c21) activity and their distribution in    the patients genomes of congenital steroid 21-hydroxylase deficiency. J Biochem.    1991;109:638-44.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 17. Fardella C, Poggi H, Pineda P. A salt-wasting    congenital adrenal hyperplasia: detection of mutations in CYP21B gene in a Chilean    population. J Clin Endocrinol Metab. 1998;83:3357-60.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 18. Sep&#250;lveda AJ. Hiperplasia adrenal cong&#233;nita.    Rev Chil Obstet Ginecol. 2003;68(1):28-31.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 19. Fardella C, Poggi H, Soto J. AMutations    in the CYP21B gene in a Chilean population with simple virilizing congenital    adrenal hyperplasia. J Endocrinol Invest. 2000;23:412-6.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 20. Merino P, Bachega T, C&#233;spedes P, Trejo    L, Billerbeck AE, Codner E. Utilidad del estudio molecular de CYP21A2 en el    manejo prenatal de hiperplasia suprarrenal cong&#233;nita: detecci&#243;n de    dos nuevas mutaciones en Chile. Rev M&#233;d Chile. 2007;135:1450-5.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 21. Zimmermann B. Optimized real-time quantitative    PCR measurement of male fetal DNA in maternal plasma. Clin Chem. 2005;51:1598-604.        </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 22. Larrosa CS, Feliu RA, Mart&#237;n CB, Par&#237;s    MN, Escribano SJ. Son &#250;tiles los valores anal&#237;ticos neonatales en    el diagn&#243;stico de la forma no cl&#225;sica de hiperplasia adrenal cong&#233;nita?    An Pediatr (Barc). 2008;68(Supl 2):1-378.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 23. Gebara E, Fern&#225;ndez MA, Rojas E, Amina    A, L&#243;pez MR. Hiperplasia suprarrenal cong&#233;nita perdedora de sal en    varones durante el per&#237;odo neonatal &#191;Es posible adelantarse a la emergencia    metab&#243;lica? Arch Argent Pediatr. 2009;107(4):369-73.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 24. Morel Y, Andr&#233; J, Uring-Lambert B,    Hauptmann G, Betuel H, Tossi M, et al. Rearrangements and point mutations of    P450c21 genes are distinguished by five restriction endonuclease haplotypes    identified by a new probing strategy in 57 families with congenital adrenal    hyperplasia. J Clin Invest. 1989;83:527-36.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 25. White PC, Speiser PW. Congenital adrenal    hyperplasia due to 21-hydroxylase deficiency. Endocr Rev. 2000;21:245-91.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 26. White PC, Vitek A, Dupont B, New MI. Characterization    of frequent deletions causing steroid 21-hydroxylase deficiency. Proc Nat Acad    Sci USA. 1988;85:4436-40.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 27. Harada F, Kimura A, Iwanaga K, Shinozawa    J, Sasazuki Y. Gene conversion-like events cause steroid 21-hydroxylase deficiency    in congenital adrenal hyperplasia. Proc Nat Acad Sci USA. 1987;85:8091-4.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 28. Higashi Y, Tanae A, Inoue H, Fujii-Kuriyama    Y. Evidence for frequent gene conversion in the steroid 21-hydroxylase P-450    (C21) gene: implications for steroid 21-hydroxylase deficiency. Am J Hum Genet.    1988;42:17-25.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 29. Wedell A, Thil&#233;n A, Ritz&#233;n M,    Stengler B, Luthman H. Mutational spectrum of the steroid 21-hydroxylase gene    in Sweden: implications for genetic diagnosis and association with disease manifestation.    J Clin Endocrinol Metab. 1994;78:1145-52.     </font></p>     <!-- ref --><p><font size="2" face="Verdana"> 30. Gonz&#225;lez-LM. Mesa Redonda: Actualizaciones    pedi&#225;tricas. Screening metab&#243;lico neonatal expandido. Bol Pediatr.    2008;48:329-31.    <!-- ref --> <br/>   <br/>   31. Huidobro Fern&#225;ndez B, Rold&#225;n Mart&#237;na MB, Rodr&#237;guez Arnaoa    MD, Ezquieta Zubicarayb B. Consejo gen&#233;tico en la hiperplasia suprarrenal    cong&#233;nita por d&#233;ficit de 21-hidroxilasa. An Pediatr. 2012;76(1):51-2.        </font></p>     ]]></body>
<body><![CDATA[<p>&nbsp;</p>     <p>&nbsp;</p>     <p><font size="2" face="Verdana"> Recibido: 14 de septiembre de 2013. <br/>   Aprobado: 13 de enero de 2014. </font></p>     <p>&nbsp;</p>     <p>&nbsp; </p>     <p><font size="2" face="Verdana"><i>Tania Mayvel Espinosa Reyes. </i> Instituto    Nacional de Endocrinolog&#237;a. Calle Zapata y D, Vedado, municipio Plaza de    la Revoluci&#243;n. La Habana, Cuba. Correo electr&#243;nico: <a href="mailto:tania.espinosa@infomed.sld.cu%20">tania.espinosa@infomed.sld.cu</a></font></p>      ]]></body>
<back>
<ref-list>
<ref id="B1">
<label>1</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Speiser]]></surname>
<given-names><![CDATA[PW]]></given-names>
</name>
<name>
<surname><![CDATA[Azziz]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
<name>
<surname><![CDATA[Baskin]]></surname>
<given-names><![CDATA[LS]]></given-names>
</name>
<name>
<surname><![CDATA[Ghizzoni]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
<name>
<surname><![CDATA[Hensle]]></surname>
<given-names><![CDATA[TW]]></given-names>
</name>
<name>
<surname><![CDATA[Merke]]></surname>
<given-names><![CDATA[PD]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Congenital Adrenal Hyperplasia Due to Steroid 21-Hydroxylase Deficiency: An Endocrine Society Clinical Practice Guideline. J Clin Endocrinol Metab]]></article-title>
<source><![CDATA[September]]></source>
<year>2010</year>
<volume>95</volume>
<numero>9</numero>
<issue>9</issue>
<page-range>4133-60</page-range></nlm-citation>
</ref>
<ref id="B2">
<label>2</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Efrat]]></surname>
<given-names><![CDATA[Z]]></given-names>
</name>
<name>
<surname><![CDATA[Perri]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
<name>
<surname><![CDATA[Ramati]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Tugendreich]]></surname>
<given-names><![CDATA[D]]></given-names>
</name>
<name>
<surname><![CDATA[Meizner]]></surname>
<given-names><![CDATA[I]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Fetal gender assignment by first trimester ultrasound]]></article-title>
<source><![CDATA[Ultrasound Obstet Gynecol]]></source>
<year>2006</year>
<volume>27</volume>
<page-range>619-21</page-range></nlm-citation>
</ref>
<ref id="B3">
<label>3</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Saulo]]></surname>
<given-names><![CDATA[MS]]></given-names>
</name>
<name>
<surname><![CDATA[Polanía]]></surname>
<given-names><![CDATA[DF]]></given-names>
</name>
<name>
<surname><![CDATA[Osorio]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Pérez]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Diagnóstico prenatal de ambigüedad genital, correlación posnatal y revisión de la literatura]]></article-title>
<source><![CDATA[Univ Méd]]></source>
<year>2008</year>
<volume>49</volume>
<numero>2</numero>
<issue>2</issue>
<page-range>259-76</page-range></nlm-citation>
</ref>
<ref id="B4">
<label>4</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Costa]]></surname>
<given-names><![CDATA[JM]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[First-trimester fetal sex determination in maternal serum using real-time PCR]]></article-title>
<source><![CDATA[Prenat Diagn]]></source>
<year>2001</year>
<volume>21</volume>
<page-range>1070-4</page-range></nlm-citation>
</ref>
<ref id="B5">
<label>5</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Lo]]></surname>
<given-names><![CDATA[YMD]]></given-names>
</name>
<name>
<surname><![CDATA[Tein]]></surname>
<given-names><![CDATA[MS]]></given-names>
</name>
<name>
<surname><![CDATA[Lau]]></surname>
<given-names><![CDATA[TK]]></given-names>
</name>
<name>
<surname><![CDATA[Haines]]></surname>
<given-names><![CDATA[CJ]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Quantitative analysis of fetal DNA in maternal plasma and serum: implications for noninvasive prenatal diagnosis]]></article-title>
<source><![CDATA[Am J Hum Genet]]></source>
<year>1998</year>
<volume>62</volume>
<page-range>768-75</page-range></nlm-citation>
</ref>
<ref id="B6">
<label>6</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Nogués]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Aplicación del diagnóstico de ADN fetal en sangre materna]]></article-title>
<source><![CDATA[Progr Diag Trat Prenat]]></source>
<year>2006</year>
<volume>18</volume>
<numero>3</numero>
<issue>3</issue>
<page-range>135-7</page-range></nlm-citation>
</ref>
<ref id="B7">
<label>7</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Nimkarn]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[New]]></surname>
<given-names><![CDATA[MI]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Prenatal diagnosis and treatment of congenital adrenal hyperplasia owing to 21-hydroxylase deficiency]]></article-title>
<source><![CDATA[Nat Clin Pract Endocrinol Metab]]></source>
<year>2007</year>
<volume>3</volume>
<page-range>405-13</page-range></nlm-citation>
</ref>
<ref id="B8">
<label>8</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Betancourt]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Cruz]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Martínez]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Ortega]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Glándula suprarrenal: aspecto ecográfico normal y patologías más frecuentes en el periodo prenatal-neonatal]]></article-title>
<source><![CDATA[Revista Colombiana de Radiología]]></source>
<year>2004</year>
<volume>15</volume>
<numero>3</numero>
<issue>3</issue>
<page-range>1586-90</page-range></nlm-citation>
</ref>
<ref id="B9">
<label>9</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Hernanz-Schulman]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Brock]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Russell]]></surname>
<given-names><![CDATA[W]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Sonographic findings in infants with congenital adrenal hyperplasia]]></article-title>
<source><![CDATA[Pediatr Radiol]]></source>
<year>2002</year>
<volume>32</volume>
<page-range>130-7</page-range></nlm-citation>
</ref>
<ref id="B10">
<label>10</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Barbat]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
<name>
<surname><![CDATA[Bogyo]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Raux-Demay]]></surname>
<given-names><![CDATA[MC]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Screening of CYP21 gene mutations in 129 French patients affected by steroid 21-hydroxylase deficiency]]></article-title>
<source><![CDATA[Hum Mutat]]></source>
<year>1995</year>
<volume>5</volume>
<page-range>126-30</page-range></nlm-citation>
</ref>
<ref id="B11">
<label>11</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Schulze]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Scharer]]></surname>
<given-names><![CDATA[G]]></given-names>
</name>
<name>
<surname><![CDATA[Rogatzki]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Divergence between genotype and phenotype in relatives of patients with the intron 2 mutation of steroid 21-hydroxylase]]></article-title>
<source><![CDATA[Endocr Res]]></source>
<year>1995</year>
<volume>21</volume>
<page-range>359-64</page-range></nlm-citation>
</ref>
<ref id="B12">
<label>12</label><nlm-citation citation-type="journal">
<collab>Department of Urology</collab>
<article-title xml:lang="en"><![CDATA[The New York University School of MedicineThe sonographic appearance of normal and abnormal fetal genitalia]]></article-title>
<source><![CDATA[J Urol]]></source>
<year>1999</year>
<volume>162</volume>
<page-range>530-3</page-range></nlm-citation>
</ref>
<ref id="B13">
<label>13</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Lee]]></surname>
<given-names><![CDATA[HH]]></given-names>
</name>
<name>
<surname><![CDATA[Chao]]></surname>
<given-names><![CDATA[HT]]></given-names>
</name>
<name>
<surname><![CDATA[Ng]]></surname>
<given-names><![CDATA[HT]]></given-names>
</name>
<name>
<surname><![CDATA[Choo]]></surname>
<given-names><![CDATA[KB]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Direct molecular diagnosis of CYP21 mutations in congenital adrenal adrenal hyperplasia]]></article-title>
<source><![CDATA[J Med Genet]]></source>
<year>1996</year>
<volume>33</volume>
<page-range>371-5</page-range></nlm-citation>
</ref>
<ref id="B14">
<label>14</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Cattani]]></surname>
<given-names><![CDATA[OA]]></given-names>
</name>
<name>
<surname><![CDATA[Reyes]]></surname>
<given-names><![CDATA[GM]]></given-names>
</name>
<name>
<surname><![CDATA[Azócar]]></surname>
<given-names><![CDATA[PM]]></given-names>
</name>
<name>
<surname><![CDATA[Soto]]></surname>
<given-names><![CDATA[MJ]]></given-names>
</name>
<name>
<surname><![CDATA[Romeo]]></surname>
<given-names><![CDATA[OE]]></given-names>
</name>
<name>
<surname><![CDATA[Valdivia]]></surname>
<given-names><![CDATA[VL]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Medición de 17-OH progesterona sanguínea en recién nacidos chilenos: antecedentes para implementar un programa de detección neonatal de hiperplasia suprarrenal congénita]]></article-title>
<source><![CDATA[Rev Méd Chile]]></source>
<year>2000</year>
<volume>128</volume>
<numero>10</numero>
<issue>10</issue>
<page-range>1113-8</page-range></nlm-citation>
</ref>
<ref id="B15">
<label>15</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Tajima]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
<name>
<surname><![CDATA[Fujeda]]></surname>
<given-names><![CDATA[K]]></given-names>
</name>
<name>
<surname><![CDATA[Nakayama]]></surname>
<given-names><![CDATA[K]]></given-names>
</name>
<name>
<surname><![CDATA[Fujii-Kuriyama]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Molecular analysis of patient and carrier genes with congenital steroid 21-hydroxylase deficiency by using polymerase chain reaction and single strand conformation polymorphism]]></article-title>
<source><![CDATA[J Clin Invest]]></source>
<year>1993</year>
<volume>92</volume>
<page-range>2182-90</page-range></nlm-citation>
</ref>
<ref id="B16">
<label>16</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Higashi]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
<name>
<surname><![CDATA[Hiromasa]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
<name>
<surname><![CDATA[Tanae]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Effects of individual mutations in the P-450(c21) activity and their distribution in the patients genomes of congenital steroid 21-hydroxylase deficiency]]></article-title>
<source><![CDATA[J Biochem]]></source>
<year>1991</year>
<volume>109</volume>
<page-range>638-44</page-range></nlm-citation>
</ref>
<ref id="B17">
<label>17</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Fardella]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
<name>
<surname><![CDATA[Poggi]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
<name>
<surname><![CDATA[Pineda]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[A salt-wasting congenital adrenal hyperplasia: detection of mutations in CYP21B gene in a Chilean population]]></article-title>
<source><![CDATA[J Clin Endocrinol Metab]]></source>
<year>1998</year>
<volume>83</volume>
<page-range>3357-60</page-range></nlm-citation>
</ref>
<ref id="B18">
<label>18</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Sepúlveda]]></surname>
<given-names><![CDATA[AJ]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Hiperplasia adrenal congénita]]></article-title>
<source><![CDATA[Rev Chil Obstet Ginecol]]></source>
<year>2003</year>
<volume>68</volume>
<numero>1</numero>
<issue>1</issue>
<page-range>28-31</page-range></nlm-citation>
</ref>
<ref id="B19">
<label>19</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Fardella]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
<name>
<surname><![CDATA[Poggi]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
<name>
<surname><![CDATA[Soto]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[AMutations in the CYP21B gene in a Chilean population with simple virilizing congenital adrenal hyperplasia]]></article-title>
<source><![CDATA[J Endocrinol Invest]]></source>
<year>2000</year>
<volume>23</volume>
<page-range>412-6</page-range></nlm-citation>
</ref>
<ref id="B20">
<label>20</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Merino]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Bachega]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
<name>
<surname><![CDATA[Céspedes]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
<name>
<surname><![CDATA[Trejo]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
<name>
<surname><![CDATA[Billerbeck]]></surname>
<given-names><![CDATA[AE]]></given-names>
</name>
<name>
<surname><![CDATA[Codner]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Utilidad del estudio molecular de CYP21A2 en el manejo prenatal de hiperplasia suprarrenal congénita: detección de dos nuevas mutaciones en Chile]]></article-title>
<source><![CDATA[Rev Méd Chile]]></source>
<year>2007</year>
<volume>135</volume>
<page-range>1450-5</page-range></nlm-citation>
</ref>
<ref id="B21">
<label>21</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Zimmermann]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Optimized real-time quantitative PCR measurement of male fetal DNA in maternal plasma]]></article-title>
<source><![CDATA[Clin Chem]]></source>
<year>2005</year>
<volume>51</volume>
<page-range>1598-604</page-range></nlm-citation>
</ref>
<ref id="B22">
<label>22</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Larrosa]]></surname>
<given-names><![CDATA[CS]]></given-names>
</name>
<name>
<surname><![CDATA[Feliu]]></surname>
<given-names><![CDATA[RA]]></given-names>
</name>
<name>
<surname><![CDATA[Martín]]></surname>
<given-names><![CDATA[CB]]></given-names>
</name>
<name>
<surname><![CDATA[París]]></surname>
<given-names><![CDATA[MN]]></given-names>
</name>
<name>
<surname><![CDATA[Escribano]]></surname>
<given-names><![CDATA[SJ]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Son útiles los valores analíticos neonatales en el diagnóstico de la forma no clásica de hiperplasia adrenal congénita]]></article-title>
<source><![CDATA[An Pediatr (Barc)]]></source>
<year>2008</year>
<volume>68</volume>
<numero>^s2</numero>
<issue>^s2</issue>
<supplement>2</supplement>
<page-range>1-378</page-range></nlm-citation>
</ref>
<ref id="B23">
<label>23</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Gebara]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Fernández]]></surname>
<given-names><![CDATA[MA]]></given-names>
</name>
<name>
<surname><![CDATA[Rojas]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Amina]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[López]]></surname>
<given-names><![CDATA[MR]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Hiperplasia suprarrenal congénita perdedora de sal en varones durante el período neonatal ¿Es posible adelantarse a la emergencia metabólica]]></article-title>
<source><![CDATA[Arch Argent Pediatr]]></source>
<year>2009</year>
<volume>107</volume>
<numero>4</numero>
<issue>4</issue>
<page-range>369-73</page-range></nlm-citation>
</ref>
<ref id="B24">
<label>24</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Morel]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
<name>
<surname><![CDATA[André]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Uring-Lambert]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
<name>
<surname><![CDATA[Hauptmann]]></surname>
<given-names><![CDATA[G]]></given-names>
</name>
<name>
<surname><![CDATA[Betuel]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
<name>
<surname><![CDATA[Tossi]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Rearrangements and point mutations of P450c21 genes are distinguished by five restriction endonuclease haplotypes identified by a new probing strategy in 57 families with congenital adrenal hyperplasia]]></article-title>
<source><![CDATA[J Clin Invest]]></source>
<year>1989</year>
<volume>83</volume>
<page-range>527-36</page-range></nlm-citation>
</ref>
<ref id="B25">
<label>25</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[White]]></surname>
<given-names><![CDATA[PC]]></given-names>
</name>
<name>
<surname><![CDATA[Speiser]]></surname>
<given-names><![CDATA[PW]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Congenital adrenal hyperplasia due to 21-hydroxylase deficiency]]></article-title>
<source><![CDATA[Endocr Rev]]></source>
<year>2000</year>
<volume>21</volume>
<page-range>245-91</page-range></nlm-citation>
</ref>
<ref id="B26">
<label>26</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[White]]></surname>
<given-names><![CDATA[PC]]></given-names>
</name>
<name>
<surname><![CDATA[Vitek]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Dupont]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
<name>
<surname><![CDATA[New]]></surname>
<given-names><![CDATA[MI]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Characterization of frequent deletions causing steroid 21-hydroxylase deficiency]]></article-title>
<source><![CDATA[Proc Nat Acad Sci USA]]></source>
<year>1988</year>
<volume>85</volume>
<page-range>4436-40</page-range></nlm-citation>
</ref>
<ref id="B27">
<label>27</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Harada]]></surname>
<given-names><![CDATA[F]]></given-names>
</name>
<name>
<surname><![CDATA[Kimura]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Iwanaga]]></surname>
<given-names><![CDATA[K]]></given-names>
</name>
<name>
<surname><![CDATA[Shinozawa]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Sasazuki]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Gene conversion-like events cause steroid 21-hydroxylase deficiency in congenital adrenal hyperplasia]]></article-title>
<source><![CDATA[Proc Nat Acad Sci USA]]></source>
<year>1987</year>
<volume>85</volume>
<page-range>8091-4</page-range></nlm-citation>
</ref>
<ref id="B28">
<label>28</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Higashi]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
<name>
<surname><![CDATA[Tanae]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Inoue]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
<name>
<surname><![CDATA[Fujii-Kuriyama]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Evidence for frequent gene conversion in the steroid 21-hydroxylase P-450 (C21) gene: implications for steroid 21-hydroxylase deficiency]]></article-title>
<source><![CDATA[Am J Hum Genet]]></source>
<year>1988</year>
<volume>42</volume>
<page-range>17-25</page-range></nlm-citation>
</ref>
<ref id="B29">
<label>29</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Wedell]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Thilén]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Ritzén]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Stengler]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
<name>
<surname><![CDATA[Luthman]]></surname>
<given-names><![CDATA[H]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Mutational spectrum of the steroid 21-hydroxylase gene in Sweden: implications for genetic diagnosis and association with disease manifestation]]></article-title>
<source><![CDATA[J Clin Endocrinol Metab]]></source>
<year>1994</year>
<volume>78</volume>
<page-range>1145-52</page-range></nlm-citation>
</ref>
<ref id="B30">
<label>30</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[González]]></surname>
<given-names><![CDATA[LM]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Mesa Redonda: Actualizaciones pediátricas. Screening metabólico neonatal expandido]]></article-title>
<source><![CDATA[Bol Pediatr]]></source>
<year>2008</year>
<volume>48</volume>
<page-range>329-31</page-range></nlm-citation>
</ref>
<ref id="B31">
<label>31</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Huidobro Fernández]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
<name>
<surname><![CDATA[Roldán Martína]]></surname>
<given-names><![CDATA[MB]]></given-names>
</name>
<name>
<surname><![CDATA[Rodríguez Arnaoa]]></surname>
<given-names><![CDATA[MD]]></given-names>
</name>
<name>
<surname><![CDATA[Ezquieta Zubicarayb]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Consejo genético en la hiperplasia suprarrenal congénita por déficit de 21-hidroxilasa]]></article-title>
<source><![CDATA[An Pediatr]]></source>
<year>2012</year>
<volume>76</volume>
<numero>1</numero>
<issue>1</issue>
<page-range>51-2</page-range></nlm-citation>
</ref>
</ref-list>
</back>
</article>